水系镁空气电池的性能取决于镁溶解、自腐蚀和Mg(OH)之间的相互作用2表面钝化。增强其中一种过程的电解质添加剂往往会损害其他过程,使得同时提高放电电压和运行稳定性变得困难。本研究使用两种具有互补络合特性的镁络合配体,对这种权衡关系进行了有效调节的探讨。在30 mA/cm²的放电电流密度下,对3.5 wt% NaCl电解质中的柠檬酸盐(CIT)和乙二胺四乙酸(EDTA)进行了单独及组合的系统研究。2通过电化学表征、放电过程中的析氢测量、放电测试、放电后表面表征、三维表面形貌以及使用金属离子指示剂铬黑T(EBT)进行原位可视化,揭示了决定电池放电行为的镁负极-电解质界面的基本过程。含有0.15 M CIT和0.15 M EDTA的混合电解质表现出优异的整体放电性能,在35小时放电后仍保持804 mV,而相同条件下EDTA电解质为584 mV,相比之下,CIT电解质仅在16.5小时后就发生完全放电。动电位极化和电化学阻抗谱显示阳极溶解增强,同时具有最低的膜电阻和电荷转移电阻。表面表征证实了镁溶解增加和Mg(OH)延迟2钝化,而析氢测量表明,放电性能的改善伴随着自腐蚀的增加。使用金属离子指示剂EBT进行的原位可视化进一步揭示了放电过程中Mg-配体络合的演变、EDTA的逐渐消耗以及电解质pH值的变化。综合实验证据支持一种协同络合机制,即电解质中CIT和EDTA的存在调节了镁阳极-电解质界面,并促进了体相电解质中溶解镁离子的优先络合。它们互补的功能协调了镁的溶解与表面钝化的延迟,从而调节了阳极/电解质界面的演变,并在整个放电过程中保持阳极的电化学活性。关键词: 镁-空气电池; EDTA; 柠檬酸盐; 放电性能; 金属离子指示剂
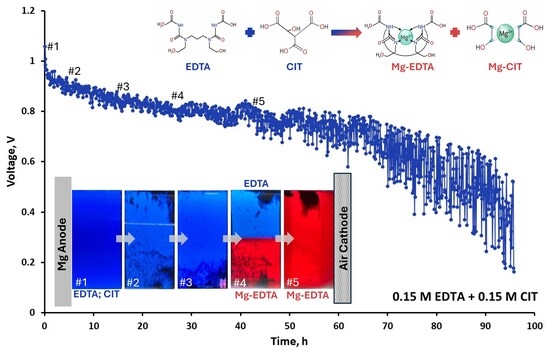
图文摘要
1. 引言
金属-空气电池具有优异的理论能量密度,使其在广泛的应用中极具吸引力[1,2,3]。由于镁-空气电池具有成本效益和高能量密度,作为锂离子电池的潜在替代品已得到广泛研究。在这种配置中,阳极包含活性物质,阴极利用空气中的氧气作为反应物,从而提高了比容量[4,5,6]。选择金属阳极对于实现高放电电压至关重要[7]。镁空气电池的理论电压为3.09 V,能量密度为6800 mWh/g。然而,在实际应用中,有两个问题影响镁空气电池的效能。首先,放电产物如Mg(OH)2在镁阳极表面形成,减少了活性面积并降低了电池电压[8,9]. 其次,自腐蚀引起的自发副反应会导致氢气析出[10]. 这些局限性严重影响了镁空气电池的实际应用和商业化。为了解决这些问题,研究人员探索了不同的策略,主要是通过改性阳极材料和/或电解质[11]。特别是电解质添加剂,已被证明能改善镁阳极性能、抑制钝化并影响电池电压。近年来,多项研究调查了溶液添加剂,尤其是络合剂[12,13,14,15,16,17,18,19,20,21,22]。几乎所有研究都集中在单一添加剂及其在低电流密度下相对较短时间(通常不超过24小时)放电后对电池性能的影响上。只有少数研究探讨了添加剂在放电过程本身中的作用,特别是CIT和EDTA [18,19,20,21,22]。柠檬酸−3和EDTA−4两种配体能够通过可逆络合反应与镁离子配位。尽管两种配体均处于热力学平衡状态,但各配体与镁离子之间的结合亲和力差异显著。CIT与镁离子形成的络合物稳定性显著较低,其稳定常数(log Kf)为3.29 [20]。在pH值7至10.8的范围内,会形成可溶性镁-柠檬酸络合物[18,19相反,柠檬酸镁配合物较低的稳定常数导致其处于动态平衡状态,其中游离镁离子、游离柠檬酸根和相应的配合物共存。镁离子浓度或pH值的变化会使平衡向最小化扰动的方向移动。在结构上,柠檬酸根通过三个羧基和一个羟基与镁配位,形成一个相对开放且灵活的配合物[21,22]。镁与EDTA的络合作用−4具有高稳定常数(log Kf = 8.64),表明结合力强。镁与EDTA的络合+2涉及镁离子与EDTA分子内的两个氮原子和四个氧原子配位,形成六齿螯合物结构[21]。然而,EDTA结合镁离子的能力受溶液pH值的影响很大。在pH值约为8时,EDTA主要以两种离子形式存在,即EDTA−3和EDTA−4 [20]。EDTA21作为六齿配体,在镁离子周围形成一个封闭且刚性的螯合环。这种多齿配位赋予了其极高的热力学稳定性,其贡献源自焓变和熵变[−4]。虽然柠檬酸镁配合物处于动态平衡状态,允许在游离离子浓度增加时结合镁离子,并在更强配体存在时释放它们,但与EDTA形成的配合物21,22在这些条件下实际上是不可逆的[−4 is effectively irreversible under these conditions [23]. 尽管已有几项研究探讨了CIT和EDTA的影响,但尚未有研究描述完整的放电过程,即添加剂随时间逐渐耗尽的过程。B. Vaghefinazari等人[20]报道了CIT与EDTA的比较,针对纯镁,添加剂浓度为0.05 M,pH值为7,在电流密度为0.5 mA/cm的电化学半电池中进行224小时;而Y.Zhou等人[22]则针对AM50镁合金,添加剂浓度为0.1 M,pH值为7,在电流密度为5–15 mA/cm的电化学半电池中进行2]中详细讨论,持续时间为10小时。然而,目前尚无文献报道镁空气电池在放电过程中与添加剂耗尽同时发生的电化学过程。此外,大多数先前的文献仅在低电流密度(<15 mA/cm)下测试了单一螯合添加剂2),而这项工作专注于高电流放电(30 mA/cm2)以及两种络合常数差异巨大的配体之间的协同效应。现有文献也未能深入揭示它们各自的机制,以及当它们共同存在于溶液中时的潜在协同作用。为此,本研究旨在阐明两种具有不同络合稳定常数的添加剂之间的协同作用,及其在全放电过程中对电池电压和耐久性的影响。为了全面了解添加剂在整个放电过程中的作用,采用了高电流密度(30 mA/cm2) 在不设时间限制的情况下应用,直到电池完全放电。选择该电流是为了加速放电,同时能更清晰地识别电池在运行过程中发生的现象。为了阐明电池在放电过程中发生的反应(作为添加剂的函数,无论是单独使用还是组合使用),采用了一种使用金属离子指示剂的新方法。这种方法有助于识别电池在运行过程中发生的主要反应和副反应。
2. 实验
本研究采用了Mg-3Al-1Zn-0.2Mn (AZ31) (wt%)合金。该合金的微观结构表征在[11]. 将柠檬酸(一水合物)和EDTA(乙二胺四乙酸二钠盐二水合物)溶解在3.5 wt%的NaCl溶液中。使用1 M NaOH将溶液pH值调节至8.0。EDTA和CIT的浓度分别为0.05、0.1和0.15 M。所有试剂均为分析级,直接使用。 采用动电位极化(PD)和电化学阻抗谱(EIS)测量方法研究了AZ31镁合金的电化学行为。电化学测试试样经1200目砂纸研磨,在丙酮和酒精中超声清洗,并在空气中干燥。实验在室温下、含有添加剂的3.5% NaCl溶液中进行。所有电化学测量均采用三电极体系,使用银/氯化银(Ag/AgCl, 3 M KCl)参比电极和铂丝对电极。工作电极为待测材料,暴露面积约为1 cm²2所有极化曲线均使用电化学测量系统获得,该系统包括一台带有浮动选项的VersaStat-恒电位仪/恒电流仪(Ivium,荷兰埃因霍温)、一个Princeton(美国新泽西州普林斯顿)电化学池(型号KO235,平板型)以及一台个人电脑。在进行PD和EIS测试之前,将样品浸泡一小时以稳定开路电位(Eocp)。极化扫描从-500 mV Vs. Eocp开始,到+1500 mV Vs—Eocp结束(阴极正向扫描方向),扫描速率为1 mV/s。电化学参数通过Tafel外推法获得。EIS测量在开路电位(Eocp)下进行,并在IviumSoft(版本4.1246)(Ivium,荷兰埃因霍温)中进行部分数据拟合以获得等效电路参数。频率范围为0.01 Hz–100 kHz,振幅为0.01 V。 全电池性能测试是在实验室制备的电池中进行的,该电池使用商用空气阴极,配有MnO2催化剂(Gaskatel GmbH, Kassel, Germany),阳极面积约为1 cm2 [11]。使用IVIUM-n-stat记录了30 mA/cm的放电电压2在全电池放电测量过程中,氢气被收集在滴定管中,持续时间为7小时。放电结束后,使用铬酸溶液去除放电产物。所有电化学和电池测试均至少进行五次重复实验,以确保可靠性。放电后的阳极表面形貌通过尼康(日本东京)体视显微镜和JEOL(日本东京)JSM-IT100扫描电子显微镜(SEM)进行观察。
3. 结果与讨论
图1a展示了在pH 8条件下,浓度为0.05、0.1和0.15 M的CIT电解液中获得的放电曲线。放电测试在30 mA/cm的电流密度下进行2。随着CIT浓度的增加,放电电压相应提高,并伴随着更长的电压稳定期。这些发现与[18]中报道的结果一致。对于所有研究的CIT浓度,在稳定放电区域之后,均观察到明显的电压下降,其特征为膝形特征。这一现象已在[11在pH 8时,柠檬酸盐主要以完全去质子化的物种Cit存在,−3,已释放出所有质子[19]。在这种条件下,柠檬酸盐易与电池放电过程中释放的镁离子以及自腐蚀反应产生的镁离子形成络合物,反应式为:Mg+2+ [Cit]−3⇌ [MgCit]−1柠檬酸盐对镁离子的络合作用会使Mg(OH)的沉淀发生偏移。2...至高于其平衡沉淀pH值。因此,尽管合金溶解通过电化学放电和自腐蚀增加了镁离子的总浓度,但由于形成了可溶性镁-柠檬酸盐配合物,镁仍保持在溶液中。在pH值7.0-10.8的范围内,这些可溶性配合物通过抑制Mg(OH)2的沉淀来促进镁的溶解。2因此,柠檬酸盐作为一种配体,能够增强镁的溶解,特别是在放电的最初几个小时内[18,19]。随着电解液中CIT浓度的增加,柠檬酸盐通过促进钝化Mg(OH)的溶解,并改善电解液对电化学活性Mg表面的接触,从而对Mg阳极-电解液界面发生的反应产生越来越大的影响,进而为电化学反应维持一个更清洁、更易接触的阳极表面[2]。特别是,高频响应反映了表面氧化物/氢氧化物膜的特性,包括其厚度和孔隙率。为了量化腐蚀行为,使用图18],并且镁-柠檬酸盐配合物的形成变得更加有利。这导致了更高的放电电压和更长的电压稳定期。由于柠檬酸盐在pH 8时完全去质子化,它不会对pH缓冲产生贡献;相反,它通过形成配合物与镁离子发生相互作用。镁-柠檬酸盐配合物具有中等稳定性[20不断增加的氢氧根离子浓度,加上镁-柠檬酸盐配合物有限的稳定性,决定了氢氧化镁沉淀与镁-柠檬酸盐络合之间的竞争。这种竞争控制着阳极钝化。在放电的初始阶段,柠檬酸盐有效地抑制了不溶性Mg(OH)的沉淀。,从而降低阳极极化并延迟钝化。随着CIT浓度的降低,其络合能力减弱,缩短了Mg(OH)沉淀所需的时间。2一旦阳极表面形成氢氧化镁层,电化学活性面积就会减小,导致电池电压相应下降。2 precipitation. Once a magnesium hydroxide layer forms on the anode surface, the electrochemically active area decreases, leading to a corresponding decline in cell voltage. 图1。在30 mA/cm电流密度下,AZ31阳极在不同浓度络合剂电解液中的放电曲线2 () CIT,() EDTA,以及完全放电后的阳极表面()0.15 M CIT和() 0.15 M EDTA。c) 0.15 M CIT and (d) 0.15 M EDTA. 如图所示图1a,柠檬酸盐作用的有效持续时间强烈依赖于其在电解液中的浓度。例如,当电压稳定性定义为保持电池电压在700 mV以上时,随着CIT浓度的增加,稳定期从约3小时延长至11小时。最高的CIT浓度在电压拐点出现前提供了最长的稳定放电期。此外,与较低的CIT浓度不同,在整个稳定放电区域内未观察到明显的电压波动。这些波动归因于不稳定的Mg(OH)的反复形成和脱离2在与自腐蚀相关的析氢反应驱动下,在阳极表面形成了一层[11]。与该机制一致,放电后对阳极表面的检查显示存在一层致密、无孔的Mg(OH)2层(图1c)。 图1b展示了在pH 8、浓度分别为0.05、0.1和0.15 M的EDTA电解液中获得的放电曲线。与在含CIT电解液中观察到的放电行为不同,EDTA放电曲线在30 mA/cm²的电流密度下呈现出显著不同的形状2。与柠檬酸盐类似,EDTA可作为镁离子的螯合剂。镁的络合作用通过Mg离子与EDTA分子的两个氮原子和四个氧原子配位发生,形成稳定的六齿螯合物[21]。络合反应可描述为:Mg+2+ EDTA−4⇌ [Mg(EDTA)]−2Mg-EDTA配合物的稳定性强烈依赖于溶液的pH值。在pH 8时,EDTA主要以部分去质子化的EDTA形式存在−3以及完全去质子化的EDTA−4物种 [20]。随着pH值的升高,羧基和铵基的逐步去质子化增强了配体对镁离子的亲和力。当EDTA完全去质子化时,配合物的稳定性达到最大值,这一条件通常在pH值大于10时实现 [21]。因此,EDTA的比例−4随着pH值的升高而增加。因此,EDTA在电解液中的行为可以通过其两种主要离子物种的共同动作来解释。完全去质子化的EDTA−4能轻易形成稳定的Mg–EDTA配合物,促进镁的溶解并促进Mg(OH)的溶解2在阳极表面形成[22]。同时,EDTA−3在氢氧根离子存在下发生去质子化,形成EDTA−4,消耗OH−离子,从而减缓电解液pH值的升高。因此,在所研究的条件下,EDTA表现出络合和缓冲双重特性。由于EDTA是相对较大的分子,其在溶液中的迁移率低于柠檬酸盐。此外,生成的Mg–EDTA络合物分子量相对较高,容易在电化学电池底部积聚并逐渐沉降。所呈现的放电结果图1b表明,放电电压和放电持续时间均随EDTA浓度的增加而增加。然而,在0.05 M下观察到的行为与0.10 M和0.15 M下显著不同。在最低浓度下,放电曲线与在CIT电解质中获得的曲线非常相似。在这些条件下,EDTA的量不足以有效络合由电化学溶解和自腐蚀持续产生的Mg离子。因此,添加剂消耗相对较快,使得Mg(OH)2在阳极表面析出。由此导致的电化学活性表面积减少会降低电池电压,并最终导致阳极完全钝化,从而终止放电过程。 相比之下,在EDTA浓度为0.10 M和0.15 M时,放电行为可分为两个截然不同的阶段。在第一阶段,EDTA通过促进镁溶解并抑制稳定Mg(OH)2层的形成,主导了电化学行为。2从阳极释放的镁离子迅速与EDTA形成Mg-EDTA配合物。−4即使由于阳极表面附近镁离子和氢氧根离子局部浓度较高而局部形成Mg(OH)2,EDTA2也会促进其溶解,随后立即发生镁配合反应。同时,EDTA−4与电池运行过程中产生的离子发生反应[−3],限制了电解液pH值的升高,同时持续产生额外的EDTA21。因此,尽管EDTA通过镁络合作用不断被消耗−4,其浓度仍会通过EDTA的去质子化作用得到部分补充−4。这些过程的协同作用显著增强了镁的溶解,同时延迟了稳定钝化层的形成。因此,阳极的有效电化学活性表面积增加,为Mg离子的持续释放提供了更大的界面面积,从而维持稳定的放电电压。随着放电进行,由于持续的络合反应,EDTA浓度逐渐降低。一旦其浓度降至完全抑制Mg(OH)所需的水平以下−3沉淀,阳极开始部分钝化,导致放电电压适度下降。然而,由于阳极表面积在初始阶段已经增加(2图1d),放电过程得以继续。此外,电解液中的氯离子以及pH值的逐渐升高,进一步维持了阳极的溶解。这一第二阶段的特征是电压波动较大,反映了Mg(OH)2的反复形成与部分去除在阳极表面,最终导致阳极完全钝化和电池完全放电(2图1b,d)。b,d). 不同的络合剂对电解液pH值的变化表现出不同的响应,其有效性受放电过程中最终达到的pH值强烈影响。在近中性条件下,这些配体可能以部分质子化的形式存在,从而有助于电解液的缓冲能力。此外,配体质子化的程度直接影响与镁离子形成的络合物的结构和稳定性。因此,了解电解液pH值与放电性能之间的关系,对于阐明络合添加剂在镁空气电池中的作用至关重要。尽管CIT和EDTA对镁空气电池性能的单独影响在文献中已有广泛报道,但这些研究主要集中在相对较低的放电电流密度和低于本研究调查的添加剂浓度上。如前一节所述(图1),CIT和EDTA表现出不同的动作机制,从而对放电电压、放电稳定性和电解质pH值的演变产生不同的影响。因此,本研究的目标是探究CIT和EDTA在3.5 wt% NaCl电解质中的协同作用。由于这些添加剂单独使用时通过不同机制影响放电过程,它们同时存在时可能会产生无法仅从各自行为预测的协同效应。因此,本研究考察了混合添加剂电解质的电化学性能,特别是其对放电电压、放电耐久性和电解质pH值演变的影响,并将其与图中所示的单独添加剂进行了比较图1. 图2展示了不同EDTA和CIT浓度组合下获得的放电曲线。在放电的前24小时内(图2a–c),所有电解质成分均表现出相似的行为,其特征是放电电压稳定。此外,放电电压随添加剂浓度的增加而升高,表明EDTA和CIT的协同作用有效抑制了初始放电阶段的阳极钝化。大约24小时后,放电曲线开始出现分歧。在此阶段,由于持续的镁络合作用,预计电解质中游离络合剂的浓度会逐渐降低。因此,活性添加剂的剩余浓度变得越来越重要,导致低浓度电解质(红色曲线)与高浓度电解质(蓝色曲线)之间出现明显的放电行为差异。随着放电进行超过24小时,一个额外的现象变得明显。与单独使用EDTA观察到的行为类似(图1b) 在电池完全放电前,会出现明显的电压波动。这些波动归因于Mg(OH)在阳极表面的反复形成和部分溶解,导致钝化和再活化交替进行。此外,总放电时间与初始添加剂浓度并不直接相关。一旦活性络合剂的浓度不足以有效抑制Mg(OH)2沉淀后,后续的放电行为不再主要受电解质成分控制。相反,它受放电早期阶段形成的电化学活性阳极表面积以及Mg(OH)动力学控制。2生长,直到足够厚的钝化层终止电化学反应。这些条件在整个放电过程中不断变化,因此不仅取决于初始添加剂的组成,还取决于电解液化学性质(氯离子)、负极表面形貌的变化、电化学活性表面积的演变以及自腐蚀。混合添加剂电解液的对比进一步表明,较低的EDTA浓度会延长最终放电阶段,而较高的EDTA浓度则会产生更高的放电电压。2所呈现的放电曲线的对比图1和图2结果显示,单独含有CIT或EDTA的电解液与同时含有这两种添加剂的电解液之间存在明显差异。这种差异在放电24小时后尤为显著。所有含CIT的电解液均无法维持24小时的运行,在CIT浓度分别为0.05、0.10和0.15 M时,分别在5.66、9.66和16.41小时后完全放电。单独添加EDTA延长了放电时间,尽管其效果取决于浓度。含有0.05 M EDTA的电池在20.5小时后完全放电,而含有0.10和0.15 M的EDTA在24小时后仍能正常工作,放电电压分别为703和771 mV。相比之下,所有同时含有CIT和EDTA的电解质在24小时内均未达到完全放电,且在所研究的浓度组合中均保持了更高的放电电压。24小时后的最高电压为865 mV,由0.15 M CIT + 0.15 M EDTA获得。即使在最低的组合浓度0.05 M CIT + 0.05 M EDTA下,电池在24小时后仍保持633 mV的电压,并且直到约55小时后才达到完全放电。CIT和EDTA结合的优势在放电早期阶段也十分明显。例如,在4小时后,含有0.05 M EDTA的电解液平均放电电压为828 mV,而0.10 M CIT的电压为813 mV。将这些浓度结合(0.05 M EDTA + 0.10 M CIT)后,平均电压提升至875 mV。对于0.10 M EDTA和0.05 M CIT也观察到了类似的趋势,两者单独存在时的电压分别为802 mV和694 mV,而当两种添加剂同时存在时,电压为841 mV。当考虑到持续放电电压的持续时间时,添加剂组合的效果更加明显。使用0.10 M EDTA时,约800 mV的电压维持了10.33小时,而使用0.15 M CIT时仅维持了5.41小时,相比之下,含有0.10 M EDTA + 0.15 M CIT的电解液维持约800 mV电压的时间长达39.83小时。这些结果表明,CIT和EDTA共同存在所带来的放电性能提升在不同的浓度组合中以及整个放电过程中均能观察到,而非仅限于0.15 M CIT + 0.15 M EDTA的配比。这一观察结果表明,添加剂不仅影响镁的络合作用,还通过改变电解液化学性质来影响镁阳极的自腐蚀行为。为了进一步阐明添加剂(无论是单独使用还是组合使用)的作用,我们进行了电化学测量,相应结果如下所示3Figure 3. 图2。在30 mA/cm电流密度下,AZ31阳极在不同浓度混合络合剂电解液中的放电曲线2 () 0.05 M EDTA + xM CIT,() 0.1 M EDTA + xM CIT,() 0.15 M EDTA + xM CIT。() 完全放电;() 24小时放电的高倍率。) 0.15 M EDTA + xM CIT. (1) Fully discharge; (2) higher magnification for 24 h discharge. 图3。AZ31阳极在含有0.15 M CIT、0.15 M EDTA和0.15 M CIT + 0.15 M EDTA()的不同电解质中的动电位极化曲线()和电化学阻抗谱,以及用于拟合EIS数据的等效电路(b) and equivalent circuit used to fit the EIS data (c). 图3a展示了三种电解液的动电位极化曲线:含有0.15 M CIT、0.15 M EDTA或两种添加剂混合物(0.15 M CIT + 0.15 M EDTA)的3.5 wt% NaCl溶液。从极化曲线中提取的相应电化学参数汇总于表1混合添加剂电解质表现出最负的腐蚀电位(Ecorr)。分别添加0.15 M CIT和0.15 M EDTA导致Ecorr值分别为−1590和−1615 mV,而混合添加剂电解质使腐蚀电位进一步移至−1643 mV。这种阴极位移表明,两种配体的共同存在通过与溶解的Mg离子相互作用,改变了镁表面的电化学反应。在腐蚀电流密度(Icorr)方面观察到了更显著的差异。与单一添加剂电解质相比,混合添加剂系统表现出最高的腐蚀电流,表明自腐蚀速率大幅增加。由于与Mg离子的相互作用不同,单一添加剂也产生了显著不同的响应。在所研究的电解质中,CIT的存在导致了最低的腐蚀电流。这种行为可归因于镁离子适度的络合作用以及柠檬酸盐物种在镁表面的部分吸附,这抑制了阳极溶解和阴极析氢反应。这些观察结果与Popov等人[18],他们报道称柠檬酸盐降低了阳极极化并减少了析氢速率。此外,这些发现与我们之前的研究[11]高度一致,该研究在不同pH值范围内调查了含有3.5 wt% NaCl、含与不含0.1 M CIT的电解质。在该研究中,与不含添加剂的3.5 wt% NaCl电解质相比,CIT的存在显著增强了镁阳极的自腐蚀。 表1。不同电解质Tafel曲线的电化学参数。 相比之下,加入EDTA导致腐蚀电流大幅增加。EDTA对镁离子的强亲和力通过不断从阳极/电解质界面移除溶解的镁离子,促进了螯合辅助溶解。因此,Mg(OH)的沉淀2被抑制,从而延迟了表面钝化并促进了持续的阳极溶解。Mg-EDTA配合物的高稳定常数使Mg(OH)的溶解平衡发生偏移2向可溶性Mg–EDTA络合物方向移动,从而促进镁离子从电极表面的持续移除。因此,在含EDTA电解质中测得的腐蚀电流比在CIT电解质中测得的电流高出约30倍。阳极和阴极的Tafel斜率进一步支持了这些差异,揭示了三种电解质中截然不同的电化学反应动力学。在CIT电解液中测得的相对较低的阳极和阴极塔菲尔斜率表明,阳极溶解速度较慢,且析氢动力学有所降低。相比之下,在存在EDTA的情况下,阳极溶解和阴极析氢反应均显著加速。混合添加剂电解液表现出最高的腐蚀电流,表明EDTA诱导的腐蚀加速作用超过了柠檬酸盐提供的部分抑制作用。因此,与单独使用任一添加剂相比,复合电解液会促进更严重的自腐蚀。总体而言,极化结果表明,镁络合剂通过改变表面放电产物的稳定性,强烈影响镁阳极的自腐蚀行为。形成更稳定镁络合物的配体会抑制Mg(OH)2更有效地沉淀,从而增强阳极溶解并加速析氢反应。因此,镁-配体配合物的稳定性似乎是决定镁在络合电解质中自腐蚀行为的关键参数。这种行为体现在含EDTA电解质中观察到的更高的腐蚀电流密度和更陡的阴极塔菲尔斜率上。这些发现与之前的研究[18,21,22]. 为了进一步阐明两种络合剂对镁阳极腐蚀行为的协同作用,对含有CIT、EDTA及其混合物的电解质进行了电化学阻抗谱(EIS)测试。相应的Nyquist图如图3b所示。先前的研究表明,与不含添加剂的3.5 wt% NaCl电解质相比,添加CIT会降低镁的电化学阻抗[11]。目前的结果进一步表明,用EDTA替换CIT或将两者结合使用,可进一步降低阻抗。与含CIT的电解质相比,EDTA和混合添加剂电解质的电容环直径均显著减小,表明与镁腐蚀相关的整体电化学电阻降低。这一现象与镁离子络合能力的增强相一致,有利于镁的溶解并抑制保护性腐蚀产物层的形成。高频电容环对应于镁表面形成的腐蚀产物膜,而中频环则对应于阳极/电解质界面的电荷转移过程[19,24c中所示的等效电路对阻抗谱进行了拟合。评估了几个常用于描述镁在含络合剂电解液中腐蚀行为的等效电路模型[3]。图中所示的电路12,15,18,20,21,223c与实验数据吻合得最好,所有拟合参数的误差均低于5%,因此被选用于定量分析。在该等效电路中,Rs代表溶液电阻;Rf和CPEf分别对应表面腐蚀产物膜的电阻和非理想电容;Rct和CPEdl则分别代表阳极/电解质界面的电荷转移电阻和非理想双电层电容[]。拟合得到的电化学参数汇总于24表2含CIT的电解液中膜电阻(Rf)和电荷转移电阻(Rct)最高,含EDTA的电解液中有所下降,而在同时含有CIT和EDTA的电解液中达到最低值。混合添加剂电解液表现出最低的Rf和Rct值,表明在所研究的电解液中腐蚀活性最高。较低的Rf表明形成了保护性较差的表面膜,而降低的Rct则表明镁溶解过程中的电荷转移动力学更快。这些观察结果与动电位极化结果一致(3a) 并进一步证明EDTA和CIT的联合动作会加剧镁的自腐蚀。总体而言,EIS结果支持所提出的腐蚀机制,即镁的络合作用使Mg(OH)的溶解平衡向可溶性金属-配体络合物方向移动,从而抑制保护性表面膜的形成,并促进镁的持续溶解。因此,含有更强或联合络合剂的电解质表现出较低的电化学阻抗和更高的自腐蚀速率。]。随着pH值的升高,羧基和铵基的去质子化增强了配体对镁离子的亲和力。当所有羧酸根完全去质子化并可用于配位时,络合物的稳定性达到最大值,这一条件通常在pH值大于10时实现[2 toward soluble metal–ligand complexes, thereby suppressing the formation of a protective surface film and facilitating continuous magnesium dissolution. Consequently, electrolytes containing stronger or combined complexing agents exhibit lower electrochemical resistance and higher self-corrosion rates. 表2。不同电解质的拟合等效电路数据。 图4比较了不含添加剂以及含有CIT、EDTA及其组合的3.5 wt% NaCl电解质的放电性能。每种添加剂的影响在放电电压和电压稳定持续时间上均有明显体现。在所研究的电解质中,混合添加剂体系的放电性能提升最为显著,表明CIT和EDTA的共同作用产生了单一添加剂无法实现的协同效应。在研究条件下,柠檬酸盐和EDTA均为带负电的配体。 图4。含与不含络合剂电解液中AZ31阳极的放电曲线。完全放电(),24小时放电的高倍放大图(),7小时放电过程中的阳极析氢现象(),在30 mA/cm²电流密度下完全放电后的AZ31阳极表面在不同的电解质中() 0.15 M CIT;() 0.15 M EDTA;(2) 0.15 M EDTA + 0.15 M CIT,在()和移除排放产物()之后,并使用3D扫描对清洁后的表面进行可视化(e) 0.15 M EDTA; (f) 0.15 M EDTA + 0.15 M CIT before (1) and after removal of discharge products (2), and visualization of the surface after cleaning using a 3D scan (3). 。因此,由于静电排斥作用,预计这两种分子之间的直接相互作用将受到限制。此外,两种配体都不含能够与另一种发生直接化学反应的官能团。因此,CIT与EDTA之间的任何相互作用都是通过竞争镁溶解过程中释放的镁离子间接发生的[23]. 放电结果表明,CIT和EDTA通过不同的机制影响镁空气电池的电化学行为。这些差异主要源于镁-配体配合物的稳定性,以及每种配体改变Mg(OH)2在阳极表面沉淀和溶解行为的能力。2CIT形成中等稳定性的镁配合物,在部分抑制阳极钝化的同时,限制了自腐蚀的增加(阳极析氢速率,图4c)中所示的三维表面重构进行了示意性说明。相比之下,EDTA形成了显著更稳定的配合物,有效抑制了Mg(OH)2沉淀,同时促进了镁的持续溶解并加速了自腐蚀(图4c). 当两种配体同时存在于同一电解质中时,这些竞争效应会达到平衡,从而提高放电电压和电压稳定性。通常,镁络合剂会引入两种竞争效应,最终决定镁空气电池的放电性能。一方面,络合作用会抑制Mg(OH)2沉淀,从而延迟阳极钝化,并保持电化学活性镁表面以维持连续放电。另一方面,过高的稳定性会加速镁溶解,从而增加自腐蚀,如图4c所示。三种电解质溶液的析氢结果与仅含3.5 wt% NaCl的电解质相比,揭示了添加剂对镁阳极自腐蚀行为的影响。图4c展示了7小时放电过程中的析氢速率。所有电解质添加剂的析氢速率均高于不含添加剂的NaCl电解质,这与我们之前的研究一致[11]。这种现象归因于添加剂对保护性Mg(OH)2层的抑制作用。在没有添加剂的情况下,Mg(OH)2该层部分钝化了镁表面,而其抑制作用则保持了金属表面持续暴露,从而促进了镁阳极的自腐蚀。在所研究的电解液中,含EDTA的电解液产生的析氢速率高于含CIT的电解液,而同时含有这两种添加剂的电解液表现出最高的析氢速率。相反,不稳定的络合物使得Mg(OH)2以更易沉淀,导致过早钝化和放电电压下降。本研究结果表明,平衡这些相互竞争的过程对于最大化电池性能至关重要。与其使用单一络合剂,不如将具有不同络合强度的配体结合起来,这是一种有效的策略,可以在不加剧自腐蚀的情况下同时提高放电电压和电压稳定性。此外,结果表明,优化络合剂的组成和浓度对于提高放电稳定性和延长电池运行时间至关重要,这一点已在放电行为中得到证实。图2. CIT和EDTA的单独及协同作用直接影响电池放电和自腐蚀过程中镁阳极的降解。络合剂促进的溶解增强会逐渐暴露新鲜镁,从而增加阳极的电化学活性表面积,直到活性配体浓度不足以抑制Mg(OH)2沉淀。在此阶段,逐渐形成一层保护性氢氧化物层,导致阳极逐渐钝化。电化学活性表面积的增加与阳极溶解和自腐蚀的共同作用密切相关,这得到了3和阳极析氢速率结果的证实图4c。这种行为通过图4(d-3,e-3,f-3),揭示了三种研究电解质在放电后阳极降解和表面积的显著差异。代表性的放电后表面形貌如图所示图4(d-1,e-1,f-1)。在含EDTA的电解液和混合添加剂电解液中,均观察到明显的表面降解和放电产物的存在。然而,这两种电解液中阳极溶解的深度和程度有所不同,这与图中所示的放电行为一致。图4a以及上述电化学结果。相比之下,在含CIT的电解液中放电的阳极表面覆盖着一层致密的放电产物,该层牢固地附着在表面,从而限制了镁的进一步溶解,导致其放电速率低于含EDTA和混合添加剂电解液中的观察结果。总体而言,形貌观察结果与电化学测量结果高度一致,证明了电池运行过程中放电行为、自腐蚀与镁负极表面演变之间存在直接联系。 镁阳极的放电后表面形貌如图5所示显微照片对应的是放电7小时的阳极,选择该时长是为了表征表面,同时预计络合剂将继续对放电过程产生显著影响。结果表明,络合剂的加入减少但并未完全抑制腐蚀产物在阳极表面的沉积。在所有阳极上均观察到腐蚀产物,表明在所有研究的电解质中,基于氢氧化镁的放电产物继续沉淀,尽管程度各异。在含CIT电解质中放电的阳极表面覆盖着大型且轮廓清晰的腐蚀产物团聚体(5所示(a1–a3)),被宽而深的裂纹分隔。这种形貌减少了镁表面与电解质之间的电化学活性接触面积,导致CIT电解质表现出较低的放电电压。相比之下,含有EDTA的电解质产生了更小、分布更均匀的区块状腐蚀产物,并被细微的裂纹包围(5所示(b1–b3)),表明EDTA改变了放电过程中腐蚀产物的沉淀-溶解行为。混合添加剂电解液表现出分层腐蚀产物形貌,在阳极表面分布着更宽、相互连接的裂纹(5所示(c1–c3))。这种形貌预计能改善电解液对底层镁表面的接触,同时延迟连续钝化层的形成。因此,在所研究的电解液中,混合添加剂电解液表现出最高的放电电压和最长的稳定放电时间。总体而言,观察到的表面形貌与所提出的腐蚀机制一致,并支持电化学结果,表明镁-配体配合物的稳定性强烈影响腐蚀产物层的演变,进而影响镁-空气电池的放电性能。 图5。30 mA/cm电流密度下放电后AZ31阳极表面的立体显微镜和扫描电镜照片2在不同电解液中放电7小时后(a1–a3) 0.15 M CIT; (b1–b3) 0.15 M EDTA;(c1–c3) 0.15 M EDTA + 0.15 M CIT。 图6展示了镁负极在放电7小时后及随后去除腐蚀产物后的表面形貌。清洗后的表面揭示了电池运行过程中产生的溶解形貌,并进一步阐明了络合剂对负极降解的影响。如图6所示(a1–a3),在含有CIT的电解液中放电的阳极表现出高度不均匀的溶解,其特征是产生大型且深邃的空腔,形成类似珊瑚礁的形貌。这种局部溶解会降低有效电化学活性表面积,并促进电流分布不均,从而增加阳极极化,导致CIT电解液的放电电压降低[11,25]. 图6。AZ31阳极表面在去除放电产物后以及在30 mA/cm下放电后的立体显微镜和扫描电镜照片2在不同的电解质中(a1–a4) 0.15 M CIT;(b1–b4) 0.15 M EDTA;(c1–c4) 0.15 M EDTA + 0.15 M CIT. 相比之下,在含EDTA电解液中放电的阳极表现出明显更均匀的表面形貌,表面仅分布着直径相对较小的浅坑(图6(b1–b3))。这种形貌表明,EDTA通过不断从阳极/电解液界面移除镁离子并抑制局部钝化,促进了更均匀的溶解过程。暴露于混合添加剂电解液中的阳极表现出两种截然不同的表面形貌(图6(c1–c3)。一些区域保持相对光滑平整,没有可见的空腔,而其他区域则含有高密度的微小孔隙。在高倍率下,发现这些孔隙比含EDTA电解质中观察到的孔隙更深,表明与两种络合剂共同作用促进的增强自腐蚀相关的局部溶解。去除腐蚀产物后,对样品进行称重以量化放电过程中的材料损失。测得的质量损失分别为:CIT电解质为125.3 ± 10.4 mg,EDTA电解质为162.5 ± 12.8 mg,混合添加剂电解质为204.6 ± 26.7 mg。这些结果与放电行为完全一致(图4)和电化学测量(3),证实了混合添加剂电解质促进了最高的镁溶解速率。混合添加剂电解质观察到的质量损失增加也与动电位极化测量结果一致,特别是更高的腐蚀电流密度和更陡的阴极塔菲尔斜率,表明自腐蚀增强和析氢反应加速(图4c). 在含有CIT的电解液中,相对较弱的镁-柠檬酸盐络合物允许在阳极表面附近部分沉淀氢氧化镁,同时限制自腐蚀,特别是析氢反应。相比之下,EDTA与镁离子形成的络合物显著更稳定,从而抑制了Mg(OH)2的形成。2……沉淀并促进更均匀的阳极溶解,尽管这以增加自腐蚀为代价。当两种配体同时存在于电解质中时,它们的互补行为受其镁配合物稳定常数巨大差异的支配。Mg–EDTA配合物的稳定常数比Mg–柠檬酸配合物高出约五个数量级。因此,柠檬酸与镁离子形成相对较弱且不稳定的配合物,而EDTA对镁具有显著更高的亲和力,并形成热力学上更稳定的配合物。因此,镁-柠檬酸盐配合物保持动态平衡,使镁离子得以释放并随后被EDTA捕获。通过这种方式,EDTA将配合平衡向更稳定的镁-EDTA物种方向移动。这种互补的配合机制可能有助于移除阳极附近的镁离子,并限制其局部积累。这些过程延迟了Mg(OH)2沉淀物和持久钝化层的形成,从而使更大比例的镁表面保持电化学活性,并允许持续的阳极溶解。这一提出的机制与在混合CIT-EDTA电解液中观察到的独特表面形貌相一致,并为其较高的放电电压和更长的电压稳定性提供了合理的解释,相比之下,仅含单一添加剂的电解液表现较差。 上述结果表明,镁空气电池的放电性能受镁离子与络合剂之间动态相互作用的支配。除了镁-配体络合物的稳定性外,电池性能还受到多个相互关联因素的影响,包括阳极自腐蚀、电解质对流、局部pH演变以及电解质的缓冲能力。由于没有单一络合剂能同时优化所有这些过程,本研究调查了一种由具有互补性质的配体组成的混合添加剂系统(图1)。此外,电化学结果表明,添加剂浓度不仅影响放电行为,还影响电解液内部发生的传输过程。因此,了解添加剂在电池运行过程中的动态行为对于优化电池性能至关重要。 为了直接观察这些过程,采用铬黑T(EBT)作为含EDTA电解液中的金属离子指示剂,单独使用或与CIT结合使用。该指示剂能够定性观察Mg-EDTA配合物的形成、游离EDTA的逐渐消耗以及电池放电过程中添加剂的演变。然而,虽然EBT能有效提供反应进度的视觉指示,但它无法直接实现对游离EDTA浓度或局部Mg浓度的定量测定。在放电初期,整个电解质中存在游离的EDTA,指示剂呈现其特征性的蓝色。随着放电的进行,从阳极释放的镁离子优先形成稳定的镁-EDTA配合物,产生深色区域,这些区域通过由密度梯度引起的自然对流和浮力驱动的自然对流流体在电解质中传输。随着局部游离EDTA浓度的降低,形成额外镁-EDTA配合物的能力也会随之减弱。在这些条件下,指示剂优先与游离镁离子结合,导致电解质中出现红色区域。因此,颜色分布的演变提供了关于镁离子和镁-EDTA配合物空间分布的定性信息,以及电池运行过程中游离EDTA逐渐耗尽的情况。活性EDTA的完全耗尽则以电解质均匀变为红色为标志。此外,颜色演变提供了关于电解质化学局部变化(包括pH值演变)的间接信息,因此可以与放电过程中的自腐蚀进展进行定性关联。因此,使用EBT指示剂能够直接可视化电解质内部发生的动态过程,补充电化学测量结果,并为镁空气电池放电行为的控制机制提供额外见解。 图7展示了电池在30 mA/cm电流密度下放电过程中电解液的演变2镁阳极位于左侧,空气阴极位于右侧。电解液最初呈均匀蓝色,表明溶液中存在游离EDTA,且初始电池电压较高,约为1000 mV。放电约1小时后,电解液中开始出现深色区域,表明金属-配体配合物开始形成。由于电解液中同时存在CIT和EDTA,无法通过肉眼区分这些配合物。尽管如此,考虑到Mg-EDTA配合物的稳定性常数显著更高,预计这些区域主要由Mg-EDTA配合物组成。实验结果表明3, 图4, 5所示和图6相比,表明两种配体在放电过程中发挥着不同的作用。由于Mg-EDTA配合物的热力学稳定性显著更高,最初与柠檬酸根结合的Mg离子预计会发生配体交换,随后与EDTA配位。因此,柠檬酸根似乎促进了Mg离子的传输,而EDTA则是电解质中主要的长期络合剂。放电约12小时后,阴极附近出现红色区域,表明游离EDTA局部耗尽。随着电池运行的持续,电化学溶解和自腐蚀产生的镁离子通过络合作用不断消耗剩余的游离EDTA。由密度梯度引起的自然对流和浮力驱动流所导致的电解液内络合物重新分布,逐渐扩大了EDTA耗尽区域。因此,红色区域逐渐扩大,而蓝色区域则相应缩小。对于对应约24小时放电的图像(图7,图12中,电池底部(红色区域)测得的pH值为11.72,而上部蓝色区域的pH值为8.92。这些测量结果表明,颜色演变与局部电解质化学的变化密切相关。一旦游离EDTA的浓度降至足够低,Mg离子预计会与柠檬酸盐发生更强的相互作用,从而延迟完全的表面钝化,并有助于维持该阶段观察到的放电电压。随着放电的进一步进行,红色区域的强度和空间范围持续扩大,直到电解质变为均匀的红色,表明游离EDTA的浓度已变得微不足道。在此阶段,EDTA不再显著影响Mg的络合作用或抑制Mg(OH)2沉淀,且电化学行为日益受阳极钝化主导。对不同电解质的比较进一步揭示了放电机制。在混合添加剂电解质中,电解质完全转变为红色大约需要35小时,此时电池电压仍高达804毫伏。在相同条件下,含EDTA的电解质在35小时后表现出明显较低的电池电压,仅为584毫伏(图4)。相比之下,含CIT的电解液在约16.5小时后就完全放电,无法进行类似比较。对于单独的EDTA电解液,在放电约20小时后发生了完全的颜色转变。红色区域的最初出现与镁离子释放到电解液中的速率密切相关。镁的溶解源于两个同时进行的反应:与放电电流相关的电化学氧化,以及伴随析氢反应的自腐蚀。由于所有实验的放电电流相同,红色显现的差异主要反映了自腐蚀速率的差异。因此,混合添加剂电解液中红色区域更早出现,表明自腐蚀(析氢反应(图4c)) 与EDTA电解质相比,这与动电位极化和EIS结果一致(3和表1和表2)。尽管EDTA消耗较早开始,但混合添加剂电解质中电解质完全转变为红色的总时间仍明显更长,这表明CIT与EDTA之间的协同作用延长了络合系统的有效寿命。总体而言,EBT指示剂提供了关于电池放电过程中电解质动态演变的补充信息。它能够实现金属-配体络合物形成、游离EDTA的逐渐消耗、电解质化学成分的空间变化以及与自腐蚀相关的定性变化的直观观察。这些观察结果与本研究中呈现的电化学和形貌结果完全一致,并进一步支持了所提出的机制,即CIT和EDTA的互补功能在保持高放电电压和延长电压稳定性的同时,延迟了钝化过程。 图7。在3.5% NaCl中,0.15 M EDTA + 0.15 M CIT溶液,电流密度为30 mA/cm²时,AZ31阳极放电过程中的金属离子指示剂(EBT)可视化2. 数字(#1–#21)表示放电过程中捕获图像的时间顺序。 镁空气电池的性能通常被解释为镁阳极溶解与Mg(OH)2表面钝化之间的竞争2沉淀。因此,传统上一直根据电解质添加剂抑制钝化层形成并从而改善放电性能的能力来对其进行评估。虽然这种解释说明了镁电化学的许多方面,但本研究表明,它并不能完全描述含有多种配体的络合电解质的行为。放电行为并非受单一电化学过程支配,而是源于阳极溶解、镁络合、自腐蚀、析氢反应以及阳极/电解质界面局部化学环境的耦合演变。在此框架下,CIT-EDTA混合电解质的优异性能源于两种配体的互补功能,而非简单的叠加效应。尽管两种配体都能与镁离子形成配合物,但它们在配合强度和化学性质上的差异,导致它们在放电过程的不同阶段发挥着截然不同的作用。实验观察表明,在放电初期,镁通过动态平衡与柠檬酸盐可逆结合,从而允许游离镁物种与柠檬酸盐结合的镁物种之间进行持续交换。相比之下,EDTA主要通过形成高度稳定的Mg-EDTA配合物,来主导本体电解液中镁的物种分布。这两种配体在配位行为上的差异,使它们能够协同调节阳极周围的化学环境,而非仅仅作为竞争性的镁结合剂发挥作用。这种协同行为的意义超出了镁配合物本身。它不仅仅是抑制Mg(OH)2这种混合配体电解液通过将镁溶解与延迟表面钝化相结合,调节了阳极/电解液界面的持续演变。因此,电化学活性表面得以保持的时间比仅含单一配体的电解液长得多。因此,放电性能的提升源于对界面过程的协同调节,而非最大化任何单一的电化学反应。 表3对含有两种添加剂的电解液中观察到的协同效应进行了定量解释。总结在表3清楚地证明了CIT和EDTA结合对镁负极电化学行为的有利协同效应。在所有研究的电解质中,混合电解质表现出最长的总放电时间(95.83小时),并将电池电压维持在800毫伏以上长达40.00小时。相比之下,仅含EDTA的电解质总放电时间较短,为72.00小时,且维持在800毫伏以上的时间仅为24.25小时,而含CIT的电解质维持800毫伏以上电压的时间仅为5.41小时。这种协同效应也体现在平均放电电位上。在所有评估的放电时间点,混合电解质均表现出最高的平均电位,分别在1、7、24和48小时后达到966.6、914.6、865.7和836.7 mV。相比之下,含EDTA电解质的相应数值分别为954.2、892.3、826.8和734.9 mV。因此,CIT和EDTA的共同存在不仅延长了整体放电持续时间,更重要的是,使镁阳极能够维持更高的放电电位,且持续时间显著延长。有趣的是,这种性能提升伴随着最高的析氢速率(5.94 mL/cm2h),与4.56、3.21和2.45 mL/cm2h分别对应EDTA、CIT和无添加剂的电解液。由于析氢与镁的自腐蚀直接相关,这些结果表明混合电解液改善的放电性能与抑制自腐蚀无关。相反,CIT和EDTA的同时存在似乎直接改变了发生在镁阳极表面的动态过程。不断增加的自腐蚀持续暴露并再生新鲜的镁表面,而添加剂的综合络合作用可能延迟了绝缘性Mg(OH)的积累2钝化层。因此,在放电过程中,更大比例的镁表面保持电化学活性。最高自腐蚀活性与同时更高且更稳定的放电电位之间的相关性表明,在混合电解质中,受控的表面再生有助于在较长时间内维持有利的阳极溶解。因此,CIT和EDTA的协同效应可以理解为它们共同调节镁表面再生与表面钝化之间竞争的能力,而不仅仅是抑制腐蚀。这种平衡为混合电解质中观察到的更高放电电压和更持久的电压稳定性提供了一个合理的解释,并且与相关电化学系统(包括铝-空气和锌-空气电池)中报道的添加剂协同效应的定义相一致[26,27,28,29]。在这些体系中,协同效应源于添加剂所影响的主要过程之间的相互作用,在本案例中,该过程即为对Mg(OH)的抑制2形成过程及其对电池内部次生过程的影响,包括自腐蚀和电解质的动态变化。由此产生的协同行为最终体现在放电曲线中,表明这些耦合效应转化为电池性能的提升。因此,放电响应应被视为协同作用及其对电池性能影响的可观测结果,而非协同作用本身的直接测量。为每个放电时间和电解质计算的标准差,为阳极表面-电解质界面的电化学过程提供了额外见解,特别是Mg(OH)之间的竞争2钝化层形成和伴随析氢反应的自腐蚀。在放电曲线(图4)中,这种标准差表现为电位波动。这些波动可能源于不稳定的Mg(OH)的形成2层,正如在不含添加剂的3.5 wt% NaCl电解液中清晰观察到的那样,或者如仅含CIT的电解液中观察到的,更稳定的钝化层逐渐形成并降低了阳极的电化学活性面积。造成这些波动的另一个可能原因是阳极表面氢气泡的形成与脱离。由于镁的自腐蚀作用,氢气泡在阳极表面不断成核并生长。它们暂时附着在表面会局部减小有效电化学活性面积,从而影响测得的电池电压。由于气泡的形成与脱离在整个放电过程中自发发生,测得的放电电位表现出持续的时间波动。 表3。在含有和不含络合剂的电解液中进行放电测试时的平均电池电压和析氢速率。 仅含EDTA的电解液与同时含两种添加剂的电解液之间的比较表明,混合添加剂电解液中存在更大的电位波动。这种现象可能与混合电解液在放电开始时观察到的较高析氢速率有关(图4c). 与此相反,在放电的第一小时内,仅含CIT或EDTA的电解液的析氢速率非常相似。然而,随着放电时间的增加,含EDTA电解液的析氢速率比含CIT电解液的增加得更快。这一观察结果也解释了CIT的相对短时间效应,即它似乎允许镁表面逐渐开始形成Mg(OH)2形成,并且与电解液中的游离镁离子保持动态平衡。在电池放电过程中,镁离子不断从阳极释放,同时阴极产生氢氧根离子,导致电解液pH值逐渐升高。与此同时,由于自腐蚀反应,阳极附近也会产生氢氧根离子。3)。该机制的有效性源于表面再生与表面钝化之间的动态耦合。传统上,自腐蚀增加被视为有害的,因为它加速了镁的消耗和氢气的析出,从而降低了阳极的利用效率。同时必须承认,对于镁空气电池的未来实际应用而言,加速的镁溶解和氢气析出是必须解决的重大挑战,才能实现实际部署。然而,目前的结果表明,不能将自腐蚀与镁阳极-电解质界面发生的其他电化学过程分开考虑。它对放电性能的影响取决于新暴露的镁表面是保持电化学活性,还是迅速被绝缘的Mg(OH)覆盖。2电化学与形貌证据的结合表明,混合配体电解质改变了这种关系。增强的镁溶解持续再生新鲜的反应位点,而镁络合作用则延迟了钝化氢氧化物层的积累。因此,新生成的镁表面能更长时间地与电解质接触,从而使阳极溶解在更优越的电化学条件下进行。在这种情况下,自腐蚀成为阳极表面一个不可或缺的过程,增加了有效阳极表面积,从而增强了电池的稳定性,而不仅仅是构成一种不良的副反应。这一解释得到了独立实验观察的一致支持。动电位极化测量显示,混合添加剂电解质中腐蚀活性最高,而阻抗测量则表明其界面电阻最低。与此同时,表面表征显示出更广泛的阳极溶解,并伴随着最大的质量损失。尽管这些特征通常与较差的电池性能相关,但混合电解质却表现出最高的放电电压和最长的电压稳定期。综合来看,这些观察结果表明,放电性能受表面再生与钝化层生长之间平衡的支配,而非仅由自腐蚀决定。因此,自腐蚀应被视为支配镁阳极-电解质界面的过程之一,其影响取决于电解质添加剂的组成。在缺乏有效镁络合作用的情况下,过度的自腐蚀只会加速阳极退化。相反,在不控制表面钝化的情况下抑制自腐蚀,会逐渐减少可用于放电的电化学活性区域。因此,混合CIT–EDTA电解质的优异性能源于同时调节这些竞争过程,而非单独最大化或最小化其中任何一个。目前的研究结果对镁空气电池的电解质设计具有更广泛的意义。这些结果表明,电解质性能无法仅凭单个金属-配体配合物的稳定性,或添加剂抑制自腐蚀或Mg(OH)的能力来预测。2相反,放电行为受界面过程的集体调节控制,这些过程在运行期间不断改变镁负极周围的化学环境。从这个角度来看,电解质添加剂不应被视为独立的功组件,而应被视为阳极/电解质界面的协同调节剂。通过结合具有互补物理和化学性质的配体,可以同时影响镁的物种分布、阳极溶解、表面钝化以及局部电解质化学。混合CIT-EDTA电解质所观察到的性能提升表明,协调这些过程比最大化任何单一机制的贡献更为有效。因此,基于互补而非孤立功能的电解质配方设计,可能为实现高放电电压和长期运行稳定性提供一种实用的策略。总体而言,本研究强调,镁空气电池的电化学性能受镁阳极/电解质界面不断演变的化学过程所支配。理解并控制这种界面演变,为高性能镁空气电池下一代电解质的合理设计提供了机理框架。
 图文摘要





